肿瘤危在求存理论 —— 经典肿瘤学理论范式整合与重构的元理论探索
张玉萱,李妍,王万霞,贾立军
基金项目:国家自然科学基金重点国合项目(81820108022);国家自然科学基金杰出青年科学基金(81625018);国家自然科学基金面上项目(82372984);国家自然科学基金青年项目(82505287)
作者单位:210023 江苏 南京,南京中医药大学 中西医结合学院
第一作者:张玉萱,女,博士,研究方向:中西医结合肿瘤,Email:yuxuantcm@163.com
通信作者:贾立军,Email:jialijun2002@aliyun.com
通信作者简介
贾立军,教授,博士生导师,南京中医药大学中西医结合学院院长、南京中医药大学中西医结合学科建设办公室主任,中西医结合防治肿瘤江苏省高校重点实验室主任。国家杰出青年科学基金获得者、教育部国家级人才项目获得者、中青年科技创新领军人才、上海市领军人才、上海市优秀学术带头人。曾任上海中医药大学中西医结合学科首席教授,上海市中医药研究院中医肿瘤研究所所长、上海市地方高校战略创新团队负责人。长期致力于“肿瘤发生机理与中西医防治策略”研究。迄今在 Nat Commun、J Natl Cancer Inst、Signal Transduct Target Ther、Cancer Res、Clin Cancer Res、Autophagy、Cell Death Differ、Acta Pharm Sin B、Redox Biol、Phytomedicine、Oncogene 等期刊发表 SCI 论文 90 余篇。主持国家自然科学基金委杰出青年科学基金、国家重大科学研究计划(课题负责人)和国家自然科学基金重点国际(地区)合作研究项目等科研项目 15 项。获邀担任国家自然科学基金委员会医学科学领域学科评审组专家、中国抗癌协会整合肿瘤学专委会副主任委员、中国抗癌协会肿瘤微环境专委会常务委员、中国中西医结合学会肿瘤专委会常务委员、上海医师协会整合医学分会副会长、Signal Transduct Target Ther 等学术期刊编委。联合主编全国中医药行业高等教育“十五五”规划教材《中西医结合医学导论》,参编英文专著 4 部。
中文摘要
【摘要】 恶性肿瘤发病机制复杂,经典肿瘤学理论呈“群岛化”离散分布状态,缺乏贯穿肿瘤发生、发展、转移及治疗抵抗全过程的统一核心逻辑,导致临床“对抗根除”模式陷入疗效瓶颈、耐药频发与宿主损伤等多重困境。该文构建肿瘤危在求存理论(ECDS),以“存在度危在驱动求存度异常激活(代偿)”为核心逻辑链,系统阐述存在度、求存度、存在阈核心概念及三大核心原理,整合体细胞突变、坏运气、组织场及功能基态等经典肿瘤起源理论,阐释肿瘤全演化阶段“求存度升级与存在度衰减同步耦合”的动态规律,重构肿瘤核心特征的形成本质与演化时序,剖析肿瘤异质性及治疗抵抗的求存路径机制。ECDS 理论致力于实现肿瘤学理论整合、认知视角革新、实践启示的重要探索,将肿瘤从“异常增殖的细胞集合”重新定义为“因存在度危在而被迫求存的生命子系统”,串联肿瘤全链条行为为有机整体,挑战“肿瘤是恶变强者”的传统认知,揭示其“本质脆弱、被动求存”的核心属性,为肿瘤防治范式从“对抗根除”向“阈平衡导向动态适配调控”转变提供统一的元理论参考框架。
【关键词】危在求存理论;存在度;求存度;肿瘤起源;肿瘤学范式重构
英文摘要
Tumor Existential Crisis-Driven Survival theory: Integration and paradigmatic reconstruction of classical oncological theories
ZHANG Yuxuan, LI Yan, WANG Wanxia, JIA Lijun. (School of Integrative Medicine, Nanjing University of Chinese Medicine, Nanjing 210023, China)
Corresponding author: JIA Lijun, Email: jialijun2002@aliyun.com
【Abstract】 The pathogenesis of malignant tumors is highly complex. Classical oncological theories exist in an archipelagic and fragmented state, lacking a unifying core logic that spans the entire process of oncogenesis, progression, metastasis, and therapeutic resistance. Consequently, the clinical paradigm of “confrontational eradication” has encountered profound bottlenecks, characterized by frequent drug resistance and severe host injury. In this study, we establish the Existential Crisis-Driven Survival (ECDS) theory, with the core logical chain of “existential crisis of existential stability driving aberrant activation (compensation) of survival capacity”. It systematically elaborates the core concepts of existential stability, survival capacity, and existence threshold, as well as the three fundamental principles of the theory. By integrating classical tumor origin theories, including somatic mutation, the “bad luck” hypothesis, tissue organization field theory, and functional ground state theory, the ECDS theory delineates the dynamic law of “synchronous coupling of survival capacity escalation and existential stability attenuation” across all evolutionary stages of cancer. Furthermore, it reconstructs the essential formation and evolutionary timeline of core tumor hallmarks and dissects the survival pathway mechanisms underlying tumor heterogeneity and therapeutic resistance. Serving as a significant exploration into theoretical integration, cognitive paradigm shifts, and practical implications in oncology, the ECDS theory redefines tumors from “a collection of abnormally proliferating cells” to “a biological subsystem forced to survive due to an existential crisis”. By linking the entire chain of tumor behaviors into an organic whole, this theory challenges the conventional dogma of “tumors as malignant victors”, instead revealing their core attributes of “intrinsic vulnerability and passive survival”. This theory provides a unified meta-theoretical reference framework for the paradigm shift of tumor prevention and treatment from “confrontational eradication” to “threshold balance-oriented dynamic adaptation regulation”.
【Key words】 Existential Crisis-Driven Survival theory; Existential stability; Survival capacity; Tumor origin; Oncology paradigm shift
恶性肿瘤是威胁全球公共卫生的主要疾病之一,发病机制复杂,防治形势严峻。过去百年,肿瘤生物学研究取得里程碑式进展:以“体细胞突变”等理论为基石,探究癌症起源机制[1,2];以“癌症关键特征”为核心框架,系统归纳肿瘤细胞在增殖、代谢、炎症、免疫互作等方面的共性异常表型[3-5]。这些经典认知范式极大推动了肿瘤学发展,催生化疗、靶向治疗等“对抗式”治疗策略,通过直接杀伤或抑制肿瘤细胞关键异常通路激活以治疗疾病,挽救了大量患者生命。
然而,随着研究与临床实践的深入,经典范式的局限性日益凸显,经常陷入理论与实践的双重困局。理论层面,现有学说呈鲜明“群岛化”态势:体细胞突变理论聚焦肿瘤起源的分子诱因,克隆进化理论侧重肿瘤异质性的动态演进,而微环境理论则强调肿瘤细胞与间质的生态互作[2,6,7]。各学说间缺乏内在统一的核心原理,无法系统解答肿瘤作为动态生命系统的根本“行为逻辑”与“演进动力”,难以串联肿瘤发生、发展、转移及耐药的全链条现象[8,9]。临床实践层面,“对抗根除”治疗模式面临诸多临床困境:肿瘤极高的异质性导致治疗耐药;强烈的治疗选择压力促发更具侵袭性的肿瘤克隆扩增与远端转移;针对晚期肿瘤的强力杀伤治疗经常伴随严重的宿主系统损伤,从而导致陷入临床治疗僵局[10]。
这些挑战提示,对肿瘤本质的认知需突破“群岛化”现象描述与机制探索的经典范式,转向“系统演化与根本规律”的深层思考。肿瘤作为具有递进演化阶段的生命子系统,其行为可能遵循统一的底层逻辑[11]。因此,肿瘤学认知亟待完成重要转型:从“纷繁现象解析”转向“根本规律认知”、从“线性对抗”转向“系统调控”、从“碎片化描述”转向“统一逻辑构建”。鉴于现有经典肿瘤学理论在各自研究维度为肿瘤认知提供了重要支撑,但在全链条生命周期根本演化规律探索方面存在重大瓶颈局限,本文首次系统构建与阐述肿瘤“危在求存理论”(Existential Crisis-Driven Survival, ECDS)。
ECDS理论的核心命题是一次重要的视角转换:肿瘤的相关恶性表现,并非健康系统“获得”的异常能力,而是生命子系统因其内在根基稳定性(定义“存在度”)发生不可逆的、递弱性的衰减,进而被迫启动并不断叠加一系列“求存”策略以维系基本生存的动态过程[12]。肿瘤“恶性强大”表象之下,是“本质脆弱、被动求存”的驱动逻辑。在ECDS框架下,从驱动突变到免疫逃逸,从血管新生到远端转移,诸多经典生物学现象被统一阐释为“危在驱动、被动求存”的表现。
本文首先构建ECDS理论的核心框架,阐明“存在度”与“求存度”的概念及其系统演化动力学模型;其次,展示ECDS理论如何深度整合与升华现有经典肿瘤起源学说,将其纳入“危在驱动求存”的统一逻辑;然后,基于ECDS视角对肿瘤从发生到转移的全过程进行动态解读;之后,对肿瘤的关键生物学特征应用该框架系统性重构,并剖析肿瘤异质性与治疗抵抗的系统根源;最后,探讨ECDS理论对肿瘤防治策略的启示,展望其推动从“对抗医学”迈向“系统调控医学”的范式转变前景。ECDS理论既是对肿瘤本质的深刻思辨探索,也是旨在更好实现肿瘤管理的潜在理论参考。
1 ECDS的核心概念与核心原理
1.1 核心概念
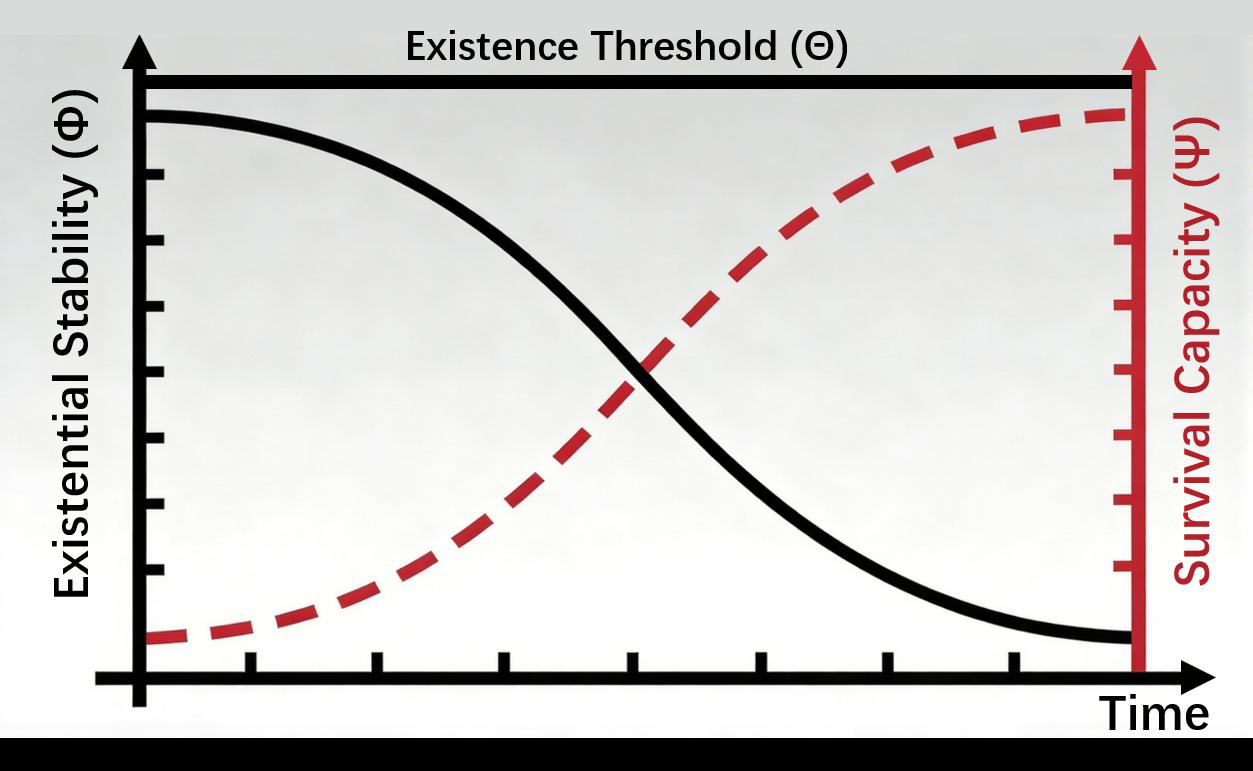
ECDS理论通过引入存在度(existential stability,Φ)、求存度(survival capacity,Ψ)、存在阈(existence threshold,Θ)3个核心概念,定性描述肿瘤细胞的存续状态与演化动力,适配生物医学研究“现象描述—机制解析—根本规律”的纵深认知逻辑(图1)。ECDS理论的提出与概念设定受到“递弱代偿”哲学思想启发,后者认为各级演化物存在度的递弱具有必然性:在宇宙演化层面,从基本粒子、无机物、有机物、单细胞生物、多细胞生物,存在度呈阶梯式递减;物种演化层面,单细胞生物存在度极高,而多细胞生物的体细胞为适配整体组织分工,存在度先天递弱——存续稳定性依赖组织微环境的信号调控,存续时间受细胞周期与衰老程序约束,存续范围局限于特定组织区域[12]。
1.1.1 存在度(Φ):细胞的多维度存续能力
存在度是细胞在生命演化层级中维持自身存续的核心能力,其多维度评价指标涵盖存续稳定性、存续时间、存续范围3个核心维度。正常体细胞具备与组织功能适配的平衡存在度,无需额外激活异常维存机制即可稳定存续;当细胞受到基因突变、炎症刺激、组织损伤、衰老等内外因素影响时,相关存续能力衰减(存在度危在),自然存续能力逐步丧失——这是肿瘤发生的核心前提[8,13]。具体而言,自然存续能力的丧失会彻底打破细胞依赖生理性调控的稳态存续模式,使其无法通过正常代谢、增殖分化及周期调控等程序维持存活,进而被迫启动(非生理性)异常求存机制以维系生命存在;这种异常求存机制的持续激活,会进一步破坏细胞的分化成熟、周期调控及凋亡信号传导等核心功能,最终推动细胞向不受控增殖、抵抗死亡等恶性表型转化,这构成了肿瘤发生发展的根本演化逻辑。
需强调的是,存在度的衰减具有单向性与不可逆性,即一旦细胞启动存续能力衰减进程,便无法通过自身调控自发逆转至原有平衡状态,这一核心属性也决定了肿瘤发生后难以自然消退,需借助外部干预来阻断或延缓进程[12]。同时,存在度危在的速度与程度直接决定细胞的癌变风险等级及肿瘤的恶性进展速率:若存在度呈快速、深度危在演进态势(如短时间内累积大量致癌突变或遭遇剧烈炎症损伤),细胞会在短时间内陷入极端存续危机,进而快速激活更激进、更复杂的异常求存路径(如同步启动免疫逃逸与代谢重编程),不仅癌变风险显著升高,且后续肿瘤侵袭、转移等恶性进展的速率也可能会大幅加快;反之,若存在度仅呈缓慢、轻度危在,细胞的异常求存机制激活相对温和,求存路径的复杂度较低(多以基础增殖为主),癌变进程会相应延缓,形成的肿瘤恶性程度也相对较低,临床预后更优。
1.1.2 求存度(Ψ):细胞的异常求存能力
求存度是细胞为弥补存在度危在、维持自身存续而被动激活的异常求存机制的综合能力;正常体细胞因存在度充足,面对轻微环境扰动时仅需微弱生理性求存即可维持存续,无激活异常求存行为;而当存在度危在突破生理代偿极限、无法满足自然存续时,细胞会被迫激活原始激进的非生理性异常求存机制以维持存续,从而构成“存在度危在—求存度激活”的核心演化逻辑链。肿瘤细胞的异常求存具有多维度、多路径冗余性与层级升级性三大核心特征。
多维度特征是指涵盖不受控增殖、抗凋亡/死亡、代谢重编程、免疫逃逸、侵袭转移等多方面的求存路径,各路径分别对应存在度危在时的不同存续缺口,形成全方位的求存支撑体系:比如增殖路径通过不受控分裂扩大细胞群体,弥补个体存续稳定性不足的短板;抗凋亡路径通过阻断凋亡信号传导、上调抗凋亡分子等方式,规避因存在度危在引发的死亡压力;免疫逃逸路径通过下调抗原呈递、激活免疫检查点等机制,逃脱机体免疫系统的清除,为异常细胞创造安全存续环境;侵袭转移路径通过突破组织物理屏障、适配远端微环境,解决原发灶空间受限、营养匮乏的困境;代谢重编程路径以有氧糖酵解等高效供能模式,为上述所有异常求存行为提供能量与物质基础,适配缺氧、营养剥夺等恶劣微环境。
多路径冗余性特征是指同一核心求存需求可通过多种机制不同、但功能互补的求存路径实现(即路径间可相互替代/备份),例如凋亡抵抗可通过抑制凋亡信号传导或激活促生存信号等不同机制达成,增殖需求可通过激活促癌基因或灭活抑癌基因的路径实现。这种多路径冗余性的核心价值是帮助肿瘤细胞抵御环境波动或治疗干预,避免单一路径被阻断后快速丧失存续能力。
层级升级性特征是指随存在度危在程度加深,求存行为呈现“量+质”的双重进阶——既包括求存路径数量的增加、激活强度的升高,更体现为求存层级的跃迁(如基础增殖→免疫逃逸→侵袭转移)与机制复杂度的提升(如单一路径独立作用→多路径协同适配)。
在求存度—存在度动态耦合过程中,求存度升级会反向加剧存在度递弱——求存路径越复杂,细胞对外部微环境信号、营养物质、代谢底物的依赖度越高,存续稳定性越差。
1.1.3 存在阈(Θ):细胞的存续阈值
存在阈是细胞维持自身生命活动、避免凋亡或衰老的最低存续条件,也是连接存在度与求存度的关键标尺[12]。存在阈核心功能在于明确细胞存续的根本法则——任何细胞要维持存活,其存在度与求存度的总体维存效应必须达到或超过存在阈(即Φ+Ψ≥Θ)。
正常体细胞与肿瘤细胞满足存在阈的方式存在本质差异:正常体细胞凭借自身充足的存在度与轻微的内稳调控机制可满足存在阈需求,无需激活异常求存机制;而肿瘤细胞因存在度持续深度危在,必须通过不断显著激活求存度来弥补存在度的缺失,以此维持存在阈平衡。
最终细胞的存续状态由存在度与求存度的综合效应决定——若二者之和达到或超过存在阈,细胞可维持存续(包括正常细胞与肿瘤细胞);若未达到存在阈,细胞则会走向死亡。因此,存在度、求存度与存在阈三者构成了“存续状态—演化动力—存续基线”的核心关联[12,13]。
需要明确的是,本文所界定的“存在度”“求存度”与“存在阈”,首要属性是理论建模的核心概念,其核心价值在于统摄并解释肿瘤起源及发生发展过程中诸多复杂表型背后的统一逻辑;同时,这3个概念并非纯粹的理论抽象概念,而是指向具有潜在可观测、可量化属性的生物学指标。未来可构建系统的量化评估体系,实现从理论建模、到实证验证、再到临床转化的关键跨越。
1.2 ECDS理论的核心原理
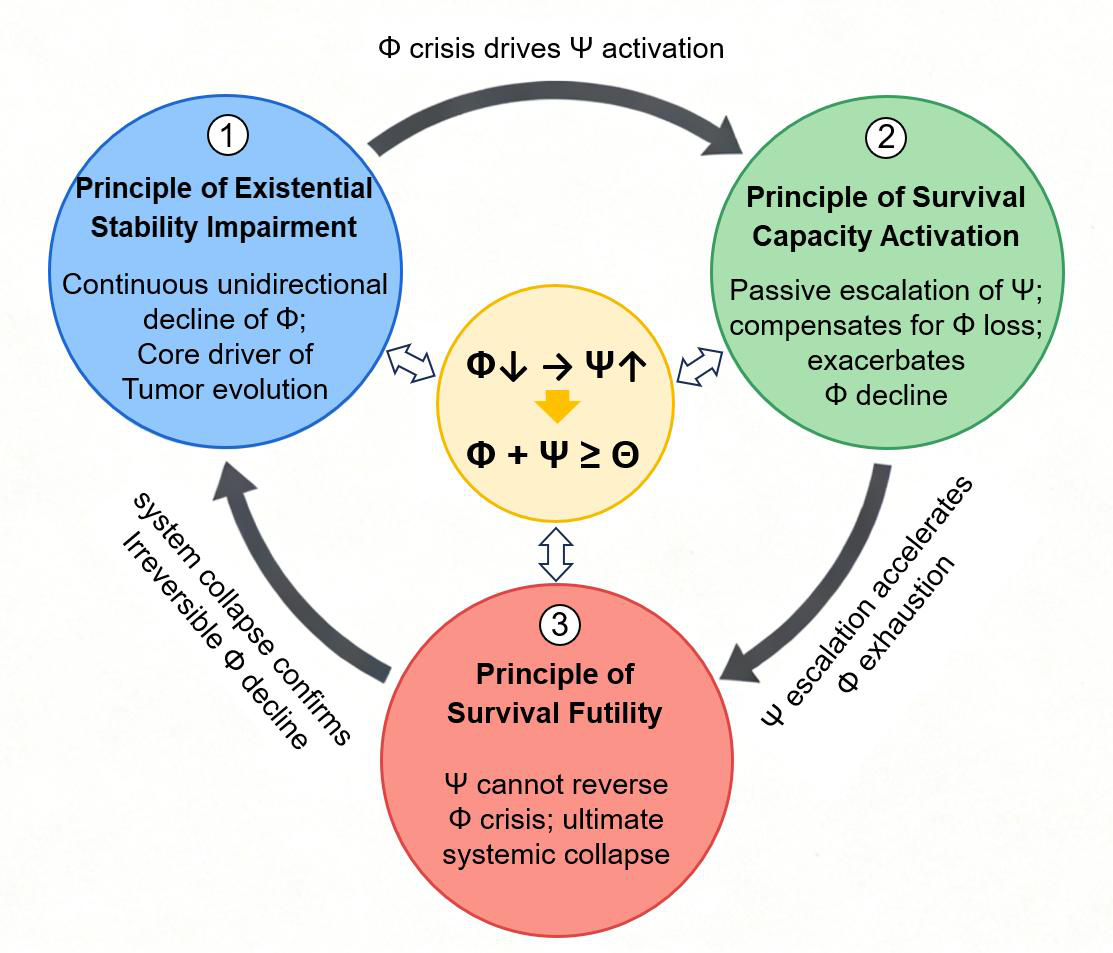
基于存在度、求存度、存在阈核心概念的界定,进一步提炼出ECDS理论的3个核心原理(图2)。这些原理以“存在度危在”为逻辑起点,以“求存度增益”为核心机制,以“求存无效”为终极结局,层层递进形成逻辑闭环,可以通解肿瘤从发生到消亡的全演化过程。
1.2.1 存在度危在原理:肿瘤演化的核心驱动力
肿瘤细胞的存在度会因“先天演化特征”与“后天环境因素”的协同作用,呈现持续、单向的危在发展趋势,且无法自发调节恢复至正常细胞水平,这是肿瘤发生发展、侵袭转移、异质性与治疗耐药的根本驱动力[12]。先天演化递弱是多细胞生物体细胞的固有属性(适配组织分工牺牲存续自主性);后天局部因素(基因突变、放射损伤、炎症环境等)则通过直接破坏细胞存续能力,进一步加速存在度危在进程。存在度危在的本质是细胞自身多维度存续能力的渐进性丧失,其危在发展速度越快、程度越深,则细胞的求存压力越大,激活异常求存的需求也越迫切,肿瘤的恶性程度也就越高。
1.2.2 求存增益原理:肿瘤存续的核心保障机制
存在度危在是肿瘤演化的核心驱动力,而求存增益则是肿瘤细胞应对这一驱动力的核心代偿机制。在存在度持续危在的压力下,细胞必须通过激活与提升求存度维持存在阈平衡,这一过程直接决定肿瘤恶性表型的形成、丰富与伴随肿瘤发生发展进程的不断升级[14]。该原理为解释肿瘤恶性表型的协同与叠加演化提供了逻辑支撑。
细胞的求存度与存在度呈反向协同演化关系,存在度危在越严重,细胞为维持存在阈平衡,求存度越会同步被动提升,且求存强度需达到存在度缺失的程度,方可维系生存。这种求存增益是被动且被迫的求存行为,而非细胞的主动恶变,求存路径会随存在度危在持续加深而不断丰富和升级——从单一的增殖求存逐步发展为免疫逃逸、侵袭转移等复杂求存[3,9,15]。
1.2.3 求存无效原理:肿瘤演化的终极宿命
求存无效原理的核心逻辑:求存增益仅能暂时维持肿瘤细胞的存在阈平衡、缓解存续危机,却无法逆转存在度危在的根本趋势(先天演化递弱与后天损伤衰减),更无法恢复细胞正常存续能力,即“局部暂时有效,整体终极无效”。
存在度危在会引发求存压力升高,驱动求存度增益与求存路径升级;而求存路径越复杂(如侵袭转移需协调上皮—间质转化(epithelial-mesenchymal transition, EMT)、抗失巢凋亡、免疫逃逸等多重机制),存续风险越高,且会反向加剧存在度递弱,形成“危在—求存—更危在”的循环强化[21]。
随着循环推进,过度求存会导致肿瘤细胞自身功能紊乱、微环境彻底破坏,同时引发宿主系统损伤,最终使存在度与求存度之和低于存在阈,走向肿瘤与宿主的双重失存,这是肿瘤演化的终极宿命[22-23]。
明确ECDS理论的核心概念与原理后,即可以此为统一框架,对现有肿瘤起源的经典理论进行系统性整合解析。这些经典理论虽研究视角各异、核心观点看似独立,但本质上均是ECDS理论“存在度危在—求存度激活”核心逻辑的不同维度体现。
2 基于ECDS理论的肿瘤起源经典理论整合解析
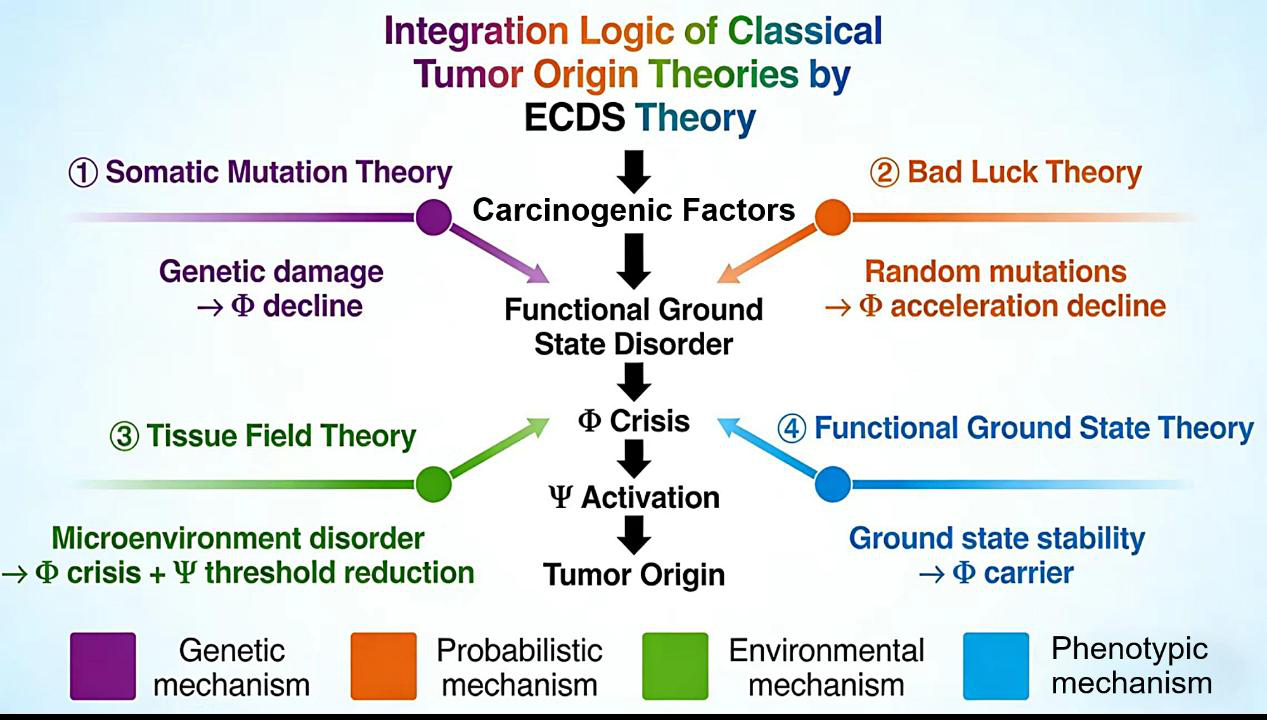
表面看来,肿瘤起源是多因素、多步骤、多阶段的复杂演化过程,经典理论从不同维度解析了肿瘤起源的关键环节,但彼此相对孤立形成“群岛化”困局,难以串联成统一的起源逻辑,也无法解释“携带相同驱动突变却未必发生癌变”“无明确诱因仍发生肿瘤”等临床现象。ECDS理论以“存在度危在—求存度异常激活”为统一核心逻辑,可实现对体细胞突变、坏运气、组织场、功能基态四大经典起源理论的系统性整合(图3),形成“内外因素—基态紊乱—存在度危在—求存机制激活—肿瘤起源”的完整逻辑链,完成肿瘤起源认知的元理论范式升级[2]。下文将逐一解析各经典理论与ECDS理论的内在关联。
2.1 体细胞突变学说:存在度危在的基因型根源
体细胞突变学说认为肿瘤源于致癌基因激活、抑癌基因失活的突变累积,是肿瘤起源的经典核心理论,却难以解释“携带相同驱动突变却未必发生癌变”等现象[2,17]。
从ECDS理论视角,体细胞突变是导致细胞存在度危在的核心基因型诱因——致癌基因激活、抑癌基因失活等突变事件,会损伤存在度的相关维度:基因组稳定性下降(存续稳定性核心受损)、微环境适配性降低(存续范围缩小)[17,20]。但突变仅能触发存在度危在,并非必然致癌:若突变累积未导致存在度危在至临界水平,细胞可通过生理性代偿(如DNA损伤修复、适度代谢重编程等)维持存在阈平衡,不会激活异常求存,因此出现“携带致癌突变却不发生癌变”的现象;只有当突变累积导致存在度危在至无法通过生理性代偿维持存续时,细胞才会被迫激活异常癌变求存机制,以求达到存在阈阈值,从而完成从正常细胞到肿瘤细胞的恶性转化[3,24]。
2.2 坏运气学说:存在度危在的概率性驱动
体细胞突变学说揭示了存在度危在的确定性基因型根源,而坏运气学说则从概率视角补充了存在度危在的随机驱动机制,解释了肿瘤发生的个体随机性与组织差异性[30]。坏运气学说认为肿瘤起源的核心是干细胞分裂过程中的随机突变累积,分裂次数越多,突变概率越高,癌变风险越大,解释了肿瘤发生的随机性与组织差异性。因此,并非所有存在度危在都源于明确的致癌突变,机体组织干细胞分裂过程中的随机突变、表观遗传漂变等随机事件,也会加速细胞存在度衰减,这也是部分无明确致癌暴露史个体发生肿瘤的核心原因之一。
ECDS理论将坏运气学说整合为存在度衰减的概率性驱动机制:干细胞具备高分裂活性与高表型可塑性,其存在度本就因多细胞演化而具有一定的不稳定性(存续稳定性高度依赖分裂调控与微环境信号调控),随着分裂次数增加,随机突变、表观遗传漂变的累积概率显著升高。在此过程中,不同类型随机突变会相应损伤存在度相关维度:DNA修复相关基因的随机突变会破坏基因组完整性,导致存续稳定性下降;端粒相关基因的随机突变会影响细胞的增殖寿命,影响存续时间;微环境受体相关基因的随机突变会削弱细胞对外部营养与信号的响应能力,缩小存续范围。上述突变会直接加速存在度的危在速度,使细胞存在度危在至临界水平的概率大幅提升[30,31]。
“坏运气”的本质并非随机突变直接致癌,而是随机事件通过累积损伤存在度的核心维度,持续提升存在度危在的风险,进而增加细胞激活异常求存机制并发生癌变的可能性。这一整合逻辑既解释了肿瘤发生的个体随机性(不同个体干细胞分裂过程中突变累积的差异),也阐明了组织差异性(不同组织干细胞分裂频率不同,突变累积风险存在天然差异)[2,30]。
2.3 组织场学说:存在度—求存度耦合的组织微环境调控
组织场学说强调肿瘤起源是“细胞—组织微环境”相互作用的结果,认为组织慢性炎症、基质细胞异常、组织损伤修复等组织场失衡,是肿瘤发生的关键外部驱动因素[32,33]。
ECDS理论将组织场学说定位为存在度—求存度耦合演化的组织微环境调控机制,组织微环境通过“加速存在度危在”与“降低求存激活阈值”的作用推动肿瘤起源,通过分子信号网络形成协同或叠加效应,共同放大致癌风险。①加速存在度衰减:比如慢性炎症释放的促炎因子会诱发细胞内氧化应激反应,损伤基因组DNA与细胞内外结构,破坏存续稳定性,同时可通过干扰细胞与微环境的正常信号交流,降低微环境适配性,加速存在度递弱。②降低求存激活阈值:比如异常的基质细胞可分泌生长因子、蛋白酶等信号分子,为细胞异常求存通路的启动提供外部支撑,让细胞在存在度危在程度较低时即可激活求存机制;免疫微环境轻微紊乱(如局部免疫抑制细胞少量富集)为异常细胞提供“初级存续庇护”,避免其被免疫系统及时清除。
组织场失衡的核心作用,是通过外部调控放大细胞存在度危在与异常求存激活的效应,实现“内因(突变)与外因(组织微环境)”的协同致癌效应,加速肿瘤起源进程。
2.4 功能基态学说:存在度的动态表型载体与核心桥梁
前述三大理论分别从基因型、突变概率、组织微环境解析肿瘤起源关键驱动环节,但无法解答“携带相同突变细胞的癌变差异”“微环境异常选择性诱发肿瘤”等核心难题[2,34]。肿瘤起源基态理论以“细胞功能基态”(具有可塑性的表观遗传、转录组及信号通路调控网络等决定的功能状态)为核心,解释细胞恶性转化的敏感性。该理论整合内在(如机体发育、衰老)与外在(如微环境损伤)因素,构建“内外因素驱动基态异常,导致存在度衰减与求存度激活,最终突破转化阈值致癌发生”的核心逻辑。根据ECDS理论,基态理论是以细胞“功能状态”为核心锚点,通过阐释存在度的表型体现与衰减机制,构建起致癌因素与癌变结局的关键桥梁;同时,基态理论突破了“静态细胞类型决定癌变风险”的局限,可作为ECDS理论整合肿瘤起源学说的核心纽带[34]。
ECDS理论认为功能基态是细胞存在度状态的直观动态表型载体,基态稳定性水平与存在度状态呈正向关联,二者通过“表观遗传—转录—信号通路”的稳态轴建立外在表象与内在本质的关系。基态稳定的细胞:表观修饰模式正常、核心功能基因转录表达协同有序、信号通路活性平稳,细胞的存续稳定性、存续时间、存续范围等维度均衡,对应高存在度状态,癌变风险低。基态紊乱的细胞:表观重编程异常活跃、转录组表达失衡、信号通路波动剧烈,细胞的存续维度受损,对应低存在度状态,癌变易感性显著升高。
因此,基态稳定是维持细胞高存在度的核心前提:表观修饰模式稳定可保障细胞基因组完整,转录表达协同可调控正常增殖分化,信号通路平稳可增强微环境适配性,三者共同支撑存在度的主要核心维度;反之,基态紊乱既是触发存在度衰减的关键中介,也是存在度危在状态的直观表型体现:内外致癌因素会先诱导表观遗传修饰异常、基因转录失衡及细胞信号通路紊乱,损伤细胞的存在度(存续稳定性、存续时间与存续范围),推动细胞走向恶性转化。
功能基态的可塑性是物种演化过程中形成的维存代偿冗余机制,可动态适应环境变化以保障细胞群体存续,但内外促癌因素诱导的基态紊乱也构成存在度衰减(危在)的核心促发因素与表型载体。比如,衰老进程可通过表观修饰异常渐进累积等导致基态退行性紊乱,从而使存在度渐进危在,这是老年人肿瘤高发的重要原因;而组织损伤、长期慢性炎症等刺激则可能通过诱导基态急性紊乱,加速存在度衰减并促发癌变[18,35]。
2.5 肿瘤起源的ECDS统一逻辑链
ECDS理论的核心价值是构建肿瘤起源统一逻辑链,破解经典肿瘤起源理论的“群岛化”困局,其时序为功能基态紊乱发生在先,存在度危在与求存机制相继激活在后。在此过程中,传统经典理论被赋予了明确的层级定位:内外致癌因素→功能基态紊乱→存在度衰减→求存通路激活→肿瘤发生。
在此过程中,体细胞突变学说对应“致癌突变与基态紊乱的协同强化因素”——致癌突变可直接破坏基态稳态,而基态紊乱会进一步削弱DNA修复能力,形成“致癌突变—基态紊乱”正反馈,共同加剧存在度危在;坏运气学说对应“基态紊乱的概率驱动”(干细胞分裂次数越多,基态紊乱的概率越高,间接升高存在度衰减风险);组织场学说对应“基态紊乱的加速因素”(组织损伤、慢性炎症、基质异常等通过破坏细胞基态稳态,加速存在度衰减);功能基态学说对应“癌变进程中存在度衰减的核心中介与表型载体”(承接致癌因素效应,驱动存在度危在,是连接致癌诱因与癌变结局的关键)。
3 基于ECDS理论的肿瘤演化阶段解析
肿瘤演化是存在度持续危在、求存度持续升级、求存路径持续复杂化的动态耦合过程,从肿瘤发生到末期死亡,可划分为发生、发展、原位侵袭、远端转移、末期死亡5个核心阶段(图4)。各阶段的存在度、求存度呈现一致的动态耦合规律——求存度每一次升级均会反向加剧存在度递弱,其本质均是细胞为维持存在阈平衡的被动求存行为;不同阶段的恶性表型,仅是求存度升级的外在表型体现。
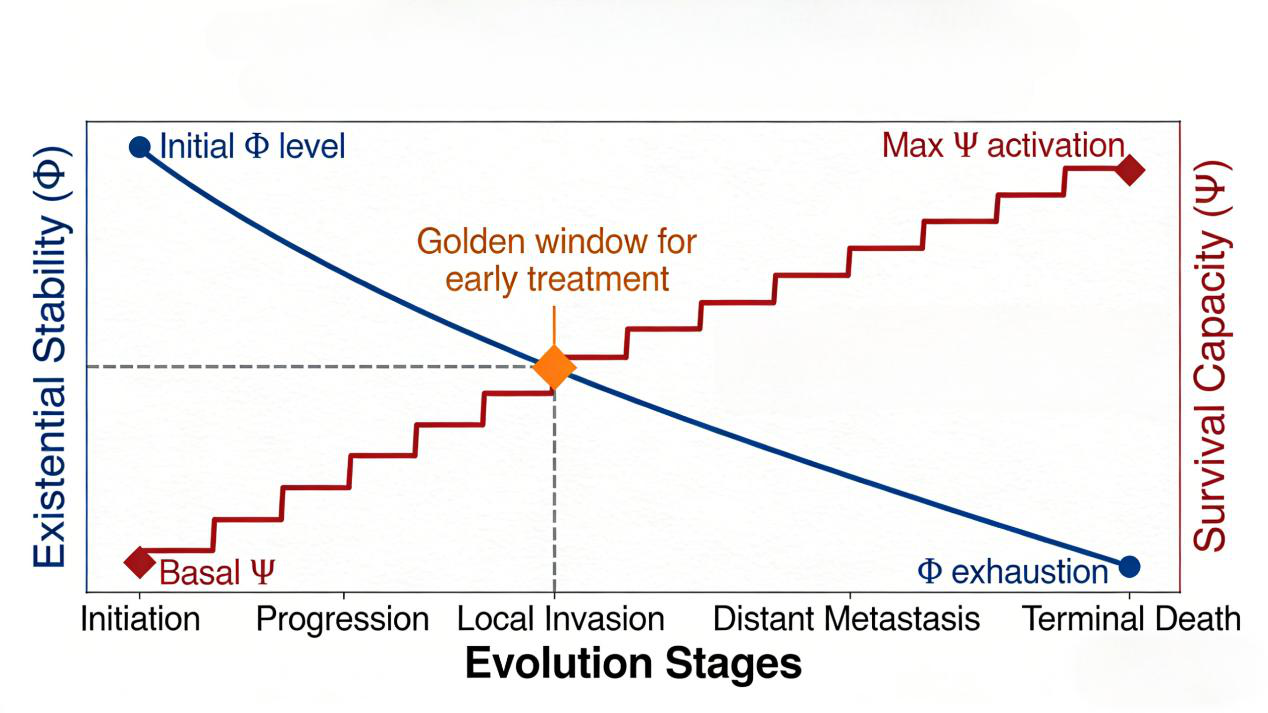
3.1 肿瘤发生阶段:存在度危在达到临界值,求存度首次激活(癌前病变/早期原位癌)
此阶段是肿瘤起源的“演化奇点”,细胞因基因突变累积、基态紊乱等因素,存在度危在至临界水平,生理性代偿已无法维持细胞存在阈平衡,为满足基本存续需求,细胞被迫启动激活异常求存机制。此时,细胞求存路径相对单一,主要以基础增殖求存为核心,通过不受控的增殖弥补存在度缺失,尚未激活免疫逃逸、侵袭转移等复杂求存行为。此时求存度的激活处于初始水平,尚未显著加剧存在度递弱,二者处于初步平衡状态。
此阶段是正常细胞发生癌变的临界点,细胞的异常求存仅为“最低限度的被动求存行为”,尚未形成明显的恶性表型,肿瘤病灶相对局限、侵袭性弱,临床多表现为癌前病变(如腺瘤、不典型增生)或早期原位癌[36,37]。由于存在度危在程度浅、求存度水平低、求存路径相对单一,此时通过简单干预(如手术切除、局部消融)即可打破存在度—求存度的平衡,使细胞存在度与求存度之和小于存在阈,实现肿瘤根治,因此是肿瘤早诊早治黄金窗口期。
3.2 肿瘤发展阶段:存在度持续危在,求存度多样化增益(进展期原位癌)
在肿瘤发生阶段,肿瘤细胞通过单一增殖求存初步维持存在阈平衡,但存在度危在的核心趋势未逆转。随着基因突变累积、肿瘤种群扩大引发局部微环境恶化(如营养竞争加剧、代谢废物堆积),存在度进一步递弱、求存压力升高,求存度也从单一路径的激活转向多样化协同求存。
发展阶段中,肿瘤细胞以“增殖求存+抗凋亡求存+代谢重编程求存”的协同体系维持存在阈平衡,而这一求存升级会反向加剧存在度递弱——代谢重编程损伤线粒体功能导致存续稳定性下降,增殖求存强度增强则提升细胞对微环境营养的依赖度、加剧存续范围局限,最终形成“危在—求存—更危在”的初始循环[38]。
此阶段的本质是肿瘤恶性表型的“初步积累期”,异常求存的多样化使肿瘤细胞的群体存续能力显著增强,肿瘤体积持续增大,开始形成明确的局部病灶,临床表现为进展期原位癌(如中晚期腺瘤、原位癌伴局部增生等)。由于求存度已形成多路径冗余,单一靶向干预(如针对增殖信号的抑制剂)仅能阻断某一条求存路径,细胞可通过其他冗余路径维持存续,因此治疗效果开始下降,肿瘤异质性初步形成[8,40]。
3.3 肿瘤原位侵袭阶段:存在度深度危在,侵袭转移求存主导激活(局部进展期肿瘤)
肿瘤发展阶段的多样化求存虽提升了肿瘤细胞的群体存续能力,但也加剧了原发灶内的资源竞争与肿瘤微环境恶化,导致存在度进入深度衰减状态,此时发展阶段向原位侵袭阶段转换的核心触发阈值全面达成:存续稳定性中度损伤(基因组不稳定性显著升高)+基础求存路径(增殖+抗凋亡)激活饱和,且肿瘤细胞群规模已突破局部营养供应极限,代谢重编程已无法缓解营养匮乏,必须新增血管生成/基质降解等支撑求存路径以维持存在阈平衡,否则将面临存续危机。而当局部存续空间已无法满足群体存续需求时,细胞被迫激活更激进的求存路径——侵袭转移,正式进入原位侵袭阶段[42]。
在此情况下,肿瘤细胞为突破局部生存限制,优先激活侵袭转移求存并将其作为核心求存路径,同时强化增殖、抗凋亡、免疫逃逸等原有求存路径:通过EMT获得侵袭能力,通过基质降解(如MMPs分泌)突破组织基底膜,通过免疫逃逸(如PD-L1上调)避免被机体免疫细胞杀伤[43-45]。此阶段的免疫逃逸也已从基础求存阶段的“初级型”升级为“进阶型”,通过PD-L1上调等机制为肿瘤细胞突破局部组织限制提供“免疫庇护”。
这些求存升级是存在度深度危在的必然选择,但进一步加剧了存在度递弱——侵袭转移需协调EMT、抗失巢凋亡、微环境重塑等多重复杂路径,细胞对微环境的依赖度大幅升高,存续稳定性急剧下降,任一环节受到干扰即可能导致存续失败,这些状况体现了代偿复杂性与存续风险的正相关关系。
在此阶段,肿瘤细胞开始侵犯周围组织、血管、淋巴管,临床表现为局部进展期肿瘤(如原位癌伴微浸润、局部晚期癌)[44]。此时肿瘤异质性显著升高,恶性表型凸显,治疗难度大幅增加,易出现局部复发,是肿瘤从“局部病变”向“全身病变”转化的关键过渡阶段。
3.4 肿瘤远端转移阶段:存在度极致危在,求存度适配性升级(晚期转移性肿瘤)
原位侵袭阶段向远端转移阶段转换的核心触发阈值为存续范围完全受限(原发灶发展空间耗尽)+支撑求存路径(血管生成+代谢重编程)无法突破物理屏障,此时存在度危在进一步加深至存续稳定性濒临崩溃,细胞需激活适配求存路径(EMT+抗失巢凋亡)突破组织基底膜,标志着原位侵袭阶段正式向远端转移阶段转换。
突破局部组织限制后,肿瘤细胞进入存在度极致危在状态,对微环境依赖性达顶峰,求存度同步升级为适配性模式——在原有侵袭转移基础上,新增抗失巢凋亡(如激活PI3K/AKT或抗凋亡通路抑制细胞死亡)、远端微环境重塑(分泌VEGF、TGF-β等形成转移前微环境)、代谢适应性(调整代谢模式适配靶器官特征)等求存路径;这一升级虽暂时扩大了存续范围,却进一步加剧存在度递弱,使细胞基本丧失独立存续能力,微环境微小变化(如转移靶器官功能异常、免疫状态改变)即可能导致存续失败[20,21]。
此阶段的本质是肿瘤细胞“寻找新的存续微环境”的终极被动求存行为,远端转移并非肿瘤“主动扩散”的结果,而是存在度极致危在时,细胞为维持存在阈平衡的无奈选择。肿瘤细胞在远端器官定植、生长,形成转移灶,临床表现为晚期转移性肿瘤(如多发远处转移、播散性疾病)[20]。此时肿瘤异质性达到顶峰,求存路径的冗余性与适配性极强,单一治疗手段几乎无法阻断所有求存路径,治疗目标从“根治”转向“控制肿瘤进展、延长生存期、改善生活质量”,该阶段是肿瘤临床治疗的核心难点阶段。
3.5 肿瘤终末阶段:存在度彻底耗竭,求存过度导致系统崩溃(终末期肿瘤)
远端转移阶段向终末阶段转换的核心触发阈值为存续稳定性几近丧失+转移灶微环境无法持续适配,求存路径过度复杂导致调控紊乱,已无法维持存在阈平衡。远端转移阶段的适配性求存本就仅能暂时维系存续,当这一阈值达成后,肿瘤细胞存在度濒临耗竭、存续维度几近丧失,任何求存路径均无法挽回其存续能力,肿瘤演化由此进入终末阶段。
为维系最后存续,细胞启动过度/无效求存——求存度虽维持峰值,但行为已失精准性与适配性,转为无节制恶性求存:过度增殖致肿瘤负荷剧增,过度侵袭破坏肝、肺、脑等关键器官功能,过度代谢掠夺宿主营养,过度免疫逃逸造成宿主免疫功能崩溃,最终不仅无法维持肿瘤存在阈平衡,反而加速肿瘤与宿主的双重系统崩溃,走向双重失存。
此阶段是ECDS理论“求存无效原理”的终极体现,其核心定义为:肿瘤细胞通过过度激活求存路径维系存续的行为,无法逆转存在度持续耗竭的核心趋势,最终必然导致自身与宿主系统双重崩溃。过度/无效求存表现为过度增殖、侵袭、代谢重编程及免疫逃逸,这些行为既无法逆转存在度耗竭,反而引发双重崩溃——肿瘤细胞因存在度耗尽死亡,宿主因器官功能破坏、营养耗竭、免疫崩溃死亡,临床表现为恶病质、多器官功能衰竭。因此,该阶段治疗核心为“姑息支持治疗”,通过止痛、营养支持、器官功能保护等减轻宿主损伤,改善生存质量,而非追求肿瘤根除[22,23]。
3.6 肿瘤全演化阶段的ECDS核心本质总结
肿瘤从发生到末期死亡的演化全过程,并非“肿瘤细胞恶性程度逐步增强的主动恶变过程”,而是“存在度持续危在—求存度被动激活—求存度升级反向加剧存在度危在”的危在求存循环演化过程。肿瘤的所有恶性表型,都是存在度危在压力下的被动求存产物;肿瘤的演化进程,由存在度危在的速度与程度决定;肿瘤的终极宿命,是求存无效导致的系统崩溃,这是ECDS理论对肿瘤演化本质的核心认知跃迁。
4 基于ECDS理论的肿瘤异质性与治疗耐药的深度解析
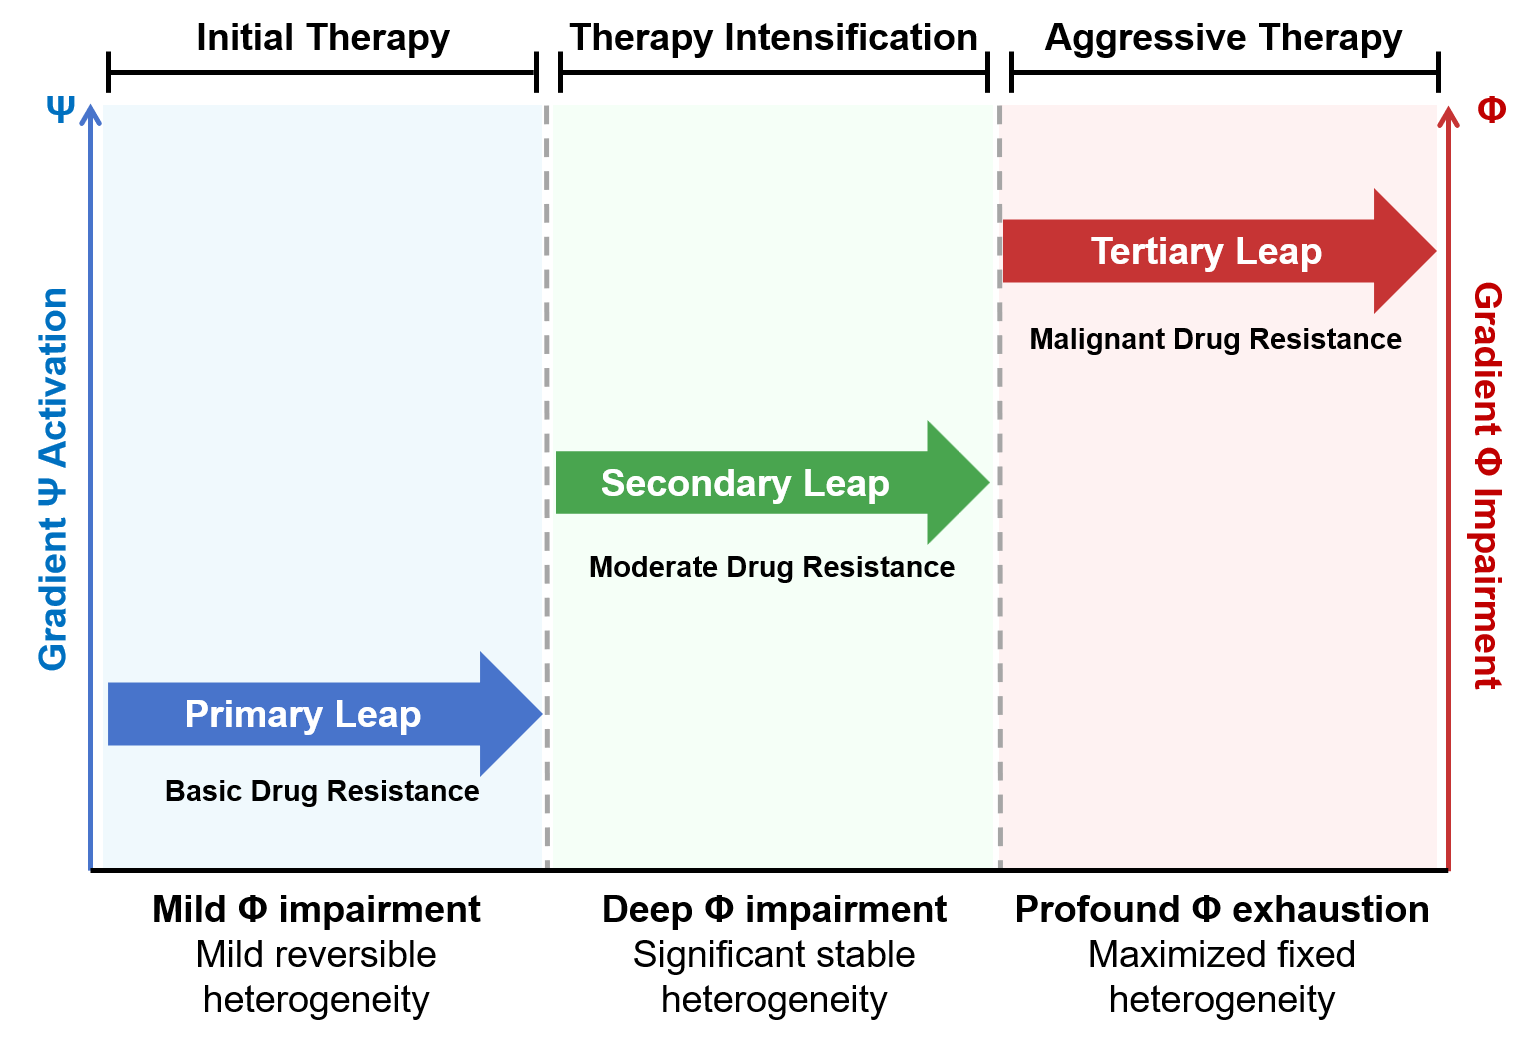
肿瘤异质性是恶性肿瘤细胞群体在基因型、表观遗传组及表型层面呈现的多层次多样性特征,也是临床治疗耐药、复发转移防控的关键瓶颈[8]。肿瘤学经典学说多聚焦于局部视角,难以从根本上系统阐释其本质来源与演化规律。ECDS理论提出的梯度激活模型(gradient activation model, GAM)为这一核心问题提供了潜在的统一机制性解释(图5)。根据ECDS理论,肿瘤异质性可被正式定义为:“一种层级化、功能冗余且动态调控的求存通路网络——该网络由存在度损伤的时空梯度所驱动,并受到遗传变异、表观遗传重塑、细胞谱系状态改变及肿瘤微环境时空异质性的共同调节。”
4.1 肿瘤异质性的动态演化:一种由Φ–Ψ耦连梯度激活驱动的机制
GAM描述了细胞在存在度危在逐步加重的背景下,求存通路依次经历的功能阶段。以表观遗传调控为例,可大致分为以下4个阶段:相对静默期(silent)→低水平激活期(low-level activation)→高水平激活期(high-level activation)→表观遗传渠化期(epigenetic canalization)。每一次状态转换都反映了细胞对Φ–Ψ平衡关系的适应性重配,并最终导致表型不同、功能特化、具有不同演化潜能的亚克隆群体出现。试析如下。
4.1.1 相对静默期
在轻度存在度损伤条件下,求存通路通常仍处于表观遗传沉默和转录抑制状态。例如,由PRC2催化的H3K27me3,可在关键致癌基因位点(如MYC、SNAI1)介导染色质压缩,因此即使在存在轻度损伤的情况下,也可防止这些位点发生异常激活[48]。相反,抑癌基因(如CDKN2A)启动子区域缺乏异常甲基化,有助于维持其稳定表达,而这种稳定表达可通过限制异常增殖并维持存在度稳态[49],进一步强化该阶段的抑制性状态。此时,这些尚未激活的求存通路构成了细胞适应潜能的潜在储备库。
4.1.2 低水平激活期
当存在度出现中等程度损伤时,细胞选择性、一定程度上可逆地启动基础求存程序,尤其是促增殖通路和抗凋亡通路。此时所形成的肿瘤异质性仍然较有限,并保留相对较高的可塑性。比如HDAC抑制可诱导H3K9ac富集,而这一过程通常由p300/CBP等组蛋白乙酰转移酶介导。这种表观遗传重塑提高了基础求存通路相关位点的染色质可及性(例如ERK/MAPK和PI3K-AKT通路位点),从而使高增殖和抗凋亡程序能够以可逆方式被启动。
4.1.3 高水平激活期
随着存在度损伤持续加深,细胞会进一步激活更多求存途径,包括代谢重编程、免疫逃逸和血管生成能力等,并将其整合为更稳固、功能冗余程度更高的求存网络。在这一阶段,稳定亚克隆分化加剧,肿瘤异质性显著增强。例如在代谢重编程相关基因LDHA以及免疫逃逸相关基因PD-L1等位点形成超级增强子,可显著增强相应适应性求存程序的表达[50]。
4.1.4 表观遗传渠化期
在持续而接近灾难性的存在度损伤下,细胞会发生大规模染色质重塑,尤其表现为增强子稳定化、关键癌基因超级增强子形成及启动子去甲基化。这种表观遗传“固定”还可因谱系决定性转录因子的丧失(如TP53、GATA3)而进一步加强。上述转录因子的缺失会破坏正常基因调控网络,并使恶性表型得以持续维持[51]。这些改变可将已激活的求存通路锁定为持续表达、可遗传的状态,导致亚克隆表型固化,产生难以逆转的治疗抵抗,其恶性性状可脱离外部环境信号独立维持。
GAM各阶段的逐级推进受到表观遗传重塑等机制的严格调控。表观遗传重塑决定了在存在度危在背景下,求存通路的染色质可及性及其可遗传性。每一个GAM阶段均具有相对特定的表观遗传特征,这些特征共同调控通路激活及其可逆性,从而为肿瘤异质性由低到高的不可逆性转换提供机制基础。
上述阶段性转换共同构成了一个“异质性放大循环”:外部应激因素加深存在度损伤→更深程度的存在度损伤推动细胞进入更高级别的GAM状态→更高级别的GAM状态产生更多表型适应→这些适应性变化又进一步破坏细胞自身及其微环境的稳态。因此,肿瘤异质性并不仅仅是随机变异的结果,更是细胞在持续性存在度衰减过程中,反复发生适应性应答并逐步累积的产物[8]。
从本质上看,GAM所调控的这种层级化、梯度驱动的生存通路分化,是肿瘤在不断克隆进化过程中维持ECDS核心生存约束关系(即Φ+Ψ≥Θ)的关键机制。因此,GAM不仅解释了肿瘤异质性如何随肿瘤进展而逐步增强,也构成了理解肿瘤演化进程和治疗失败的重要理论基础。
4.2 肿瘤治疗耐药的核心机制:层级性求存度跃迁
经典治疗耐药模型主要强调耐药源于治疗对肿瘤内既存的、由遗传编码决定的优势克隆进行选择。ECDS理论认为:治疗干预并非仅仅筛选出耐药克隆,而是加重肿瘤细胞存在度的衰减程度,从而构成了新的选择压力,驱使肿瘤细胞在GAM的不同阶段之间发生层级化的“求存度跃迁”,即从激活低水平求存路径逐步跃迁至高级别求存路径激活状态。依此,Φ–Ψ耦合机制将耐药现象内嵌于ECDS的核心逻辑之中,即治疗耐药本质上源于GAM所支配的瘤内异质性基础上的层级性求存度跃迁,其过程可大致如下区分。
4.2.1 一级跃迁:基础耐药
一级跃迁对应潜在求存通路的低水平激活,主要动员基础性肿瘤求存能力,例如持续增殖和逃避凋亡。当某单一通路受到抑制时,如EGFR信号通路,肿瘤细胞可转而启用预先存在的遗传性备用通路,例如MET扩增。在临床上,这类耐药通常仍具有药理学可干预性,即可通过进一步靶向补偿性节点来进行控制[46]。
4.2.2 二级跃迁:中等耐药
二级跃迁对应高水平求存激活状态,在这一阶段,肿瘤细胞将进一步招募支持性和适应性肿瘤求存能力,包括血管生成、代谢重编程以及表型可塑性等。随着治疗压力持续存在,单一求存通路补偿激活已不足以维持生存,肿瘤细胞被迫启动一系列更复杂的求存适应过程,例如谱系可塑性导致的组织身份转换(如肺腺癌向小细胞肺癌的转化)、系统性的代谢重编程(如从单纯依赖糖酵解转向依赖脂肪酸氧化和谷氨酰胺代谢)[47]。其结果是形成更为复杂的异质性耐药状态,这通常需要经过合理设计的求存通路联合靶向策略加以应对。
4.2.3 三级跃迁:恶性耐药
三级跃迁可对应表观遗传渠化阶段,在这一阶段,终极性肿瘤求存能力被激活,包括侵袭、转移以及免疫逃逸等。与此同时,稳定的染色质重塑会将求存通路锁定在可遗传、持续性激活的状态之中。在临床上,这通常表现为疾病快速进展以及对挽救性治疗的不应答。值得强调的是,这一级跃迁在理论上是可以预防的,例如通过调节存在度损伤动力学(包括降低治疗剂量、采用间歇给药方案)、联合细胞保护性药物等方式,可能减少其发生风险。
总体而言,层级性求存度跃迁依次经历从“冗余通路补偿”(一级跃迁)到“适应性表型重建”(二级跃迁),再到“空间生态位逃逸”(三级跃迁)的顺序演化,并借此介导肿瘤异质性演化与耐药性发展进程。
在层级性求存度跃迁机制指导下,ECDS理论提示了控制存在度衰减、抑制潜在求存程序储备激活与稳定肿瘤微环境等相互协同的策略,以减缓存在度衰减速率,提高求存度激活阈值,从而在肿瘤异质性发展与耐药发生的源头进行干预,将治疗思路由被动的“信号通路阻断”转向主动的“Φ–Ψ”平衡调控。
5 基于ECDS理论的经典肿瘤特征形成与演化解析
Hanahan和Weinberg教授团队于2000年首次提出了“肿瘤核心特征”(hallmarks of cancer)概念,总结了恶性肿瘤细胞的六大基本特征,包括自给自足的生长信号、对生长抑制信号的不敏感、逃避细胞凋亡、无限复制的能力、持续的血管生成以及组织浸润和转移[5]。这一经典理论将错综复杂的癌症生物学现象高度凝练,首次奠定了肿瘤细胞内在失控表型的基本框架。2011年,鉴于肿瘤生物学研究的飞速发展,他们将该框架拓宽至十大特征。在原有基础上引入了两大新兴特征(重编程能量代谢、逃避免疫摧毁)以及两大促成特征(基因组不稳定与突变、肿瘤促炎微环境),成功将研究视角从“单一肿瘤细胞的内在失控”拓宽至“细胞代谢与复杂的微环境基质”[4]。2022年,该理论进一步更新至十四大特征,新增了解锁表型可塑性、非突变表观遗传重编程、衰老细胞以及多态性微生物组等使能表型特征[3]。历经二十余年的动态演进,该理论体系于2026年正式确立了涵盖“核心特征、使能特征、肿瘤微环境及全身性相互作用”的四大维度。
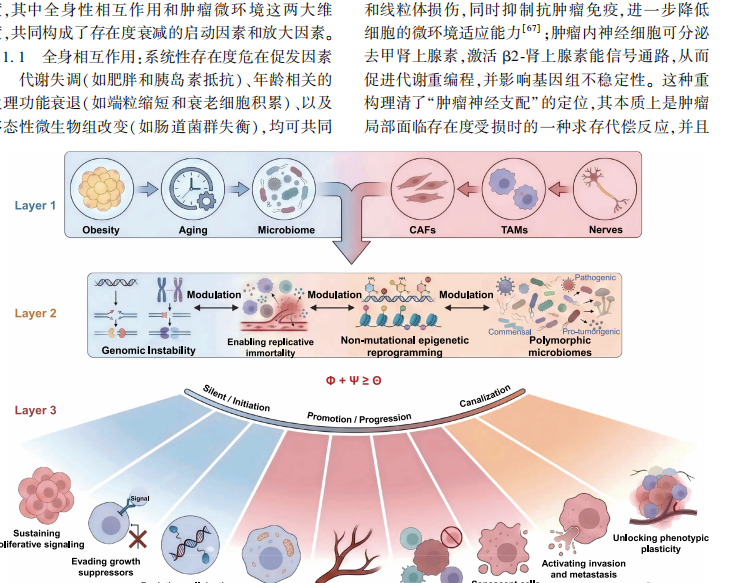
这一最新框架几乎囊括了迄今为止人类所认识到的肿瘤发生发展全过程的核心恶性表型集合。这一系列工作,不仅是肿瘤学发展史上的重要里程碑,更是现代肿瘤转化医学的基石。然而,该框架主要基于描述性分类,未能提供关于这些肿瘤特征发生与演化的统一底层逻辑框架。ECDS理论通过“存在度危在激活求存”的统一逻辑,对这些动态肿瘤特征进行重构整合,以揭示这些特征随存在度危在加深而被激活的内在规律(图6)。
5.1 第一层:全身性相互作用及肿瘤微环境维度——驱动细胞存在度衰减的局部与全身因素
Hanahan团队将癌症的复杂特征划分为四大维度,其中全身性相互作用和肿瘤微环境这两大维度,共同构成了存在度衰减的启动因素和放大因素。
5.1.1 全身相互作用:系统性存在度危在促发因素
代谢失调(如肥胖和胰岛素抵抗)、年龄相关的生理功能衰退(如端粒缩短和衰老细胞积累)、以及多态性微生物组改变(如肠道菌群失衡),均可共同推动系统性细胞存在度衰减。例如肥胖可通过IL-6/TNF-α信号诱导慢性炎症,加速DNA损伤,导致基因组稳定性下降,并可引发线粒体功能障碍,破坏代谢稳态[105,106]。
5.1.2 肿瘤微环境:局部存在度危在促发因素
肿瘤相关成纤维细胞(cancer-associated fibroblasts, CAFs)、肿瘤相关巨噬细胞(cancer-associated macrophages, TAMs)、衰老基质细胞以及肿瘤内神经细胞,可通过不同机制加重局部存在度危在。例如CAFs可分泌基质金属蛋白酶等,破坏细胞—基质黏附互作,从而削弱细胞的微环境适应能力;TAMs则可通过产生ROS,导致DNA和线粒体损伤,同时抑制抗肿瘤免疫,进一步降低细胞的微环境适应能力;肿瘤内神经细胞可分泌去甲肾上腺素,激活β2-肾上腺素能信号通路,从而促进代谢重编程,并影响基因组不稳定性。这种重构理清了“肿瘤神经支配”的定位,其本质上是肿瘤局部面临存在度受损时的一种求存代偿反应,并且会影响全身系统性调节效应。
值得注意的是,这一层中的诸多成分常具有双重功能:它们不仅能够直接损伤存在度,还可通过旁分泌信号,如CAFs来源的FGF与TAMs来源的IL-10,降低求存度的激活阈值。由此形成一种“双重打击”,加速存在度危在与求存路径激活,并促进肿瘤发生。
5.2 第二层:使能特征维度——加速存在度危在累积与降低求存度阈值的使能特征双重调控
Hanahan框架中定义的使能表型特征,在ECDS理论中可归属于求存度激活层。这些因素可发挥双重调控作用:其一,通过加剧基因组错误积累、诱导持续氧化应激等方式,加速存在度危在的累积速率;其二,通过重塑染色质开放度、上调促生存细胞因子信号等途径,降低求存度的激活阈值。这种双重调控作用使得细胞在更轻的存在度损伤下即可启动代偿性求存程序,从而显著加快恶性转化与进展的速度。
5.2.1 基因组不稳定性
基因组不稳定性通过染色体分离错误、DNA修复缺陷等方式,对存在度造成持续性损伤,并增加获得新的驱动突变的概率。同时,它还可通过破坏正常的基因调控网络,降低求存度的激活阈值,使求存通路在较早阶段被动员激活,以满足存在阈的维存要求。
5.2.2 促肿瘤炎症
促肿瘤炎症可通过广泛效应发挥促癌作用,比如既能通过炎症因子通路与ROS介导的DNA损伤加速存在度侵蚀,又能通过持续性上调促求存的细胞因子与炎症因子降低求存度的激活阈值。而且,炎症诱导的NF-κB激活还可直接促进抗凋亡程序激活(如Bcl-2过表达),使细胞在较轻程度的存在度危在下即能启动补偿性求存策略。
5.2.3 非突变性表观遗传重编程
非突变性表观遗传重编程通过介导染色质重塑,如组蛋白修饰和DNA甲基化,损害存在度的基因组稳定性和代谢稳态。例如,促癌基因MYC上的H3K27me3丢失可加剧基因组不稳定性,而SNAI1的DNA低甲基化则可增强代谢重编程。与此同时,非突变性表观遗传重编程还可通过提高求存度相关基因(如PD-L1、LDHA)的染色质可及性来降低求存度激活阈值,从而促进这些基因的转录激活,以维持存在阈值满足。
5.2.4 多态性微生物组
多态性微生物组同时跨越第一层与第二层,发挥双重调节作用:肠道菌群失衡可破坏系统性代谢稳态,从而放大存在度危在,属于第一层作用;同时,微生物代谢产物,如次级胆汁酸,又可诱导免疫抑制,从而降低与免疫逃逸相关的求存度激活阈值,属于第二层作用。
5.3 第三层:核心特征维度——核心癌症特征作为层级化求存输出
Hanahan提出的九项核心癌症特征,包括维持增殖信号、生长抑制因子失活、抵抗程序性细胞死亡、建立复制永生性、诱导血管生成、激活侵袭和转移、代谢重编程、逃避免疫清除与解锁表型可塑性。在ECDS框架下,这九项核心癌症特征被定义为求存度激活所致的求存功能输出,即在逐步加重的存在度衰减驱动下,求存路径以层级跃迁方式被系统激活。在GAM模型指导下,这些癌症特征可与GAM的不同阶段和肿瘤进展阶段相对应,总体反映出求存体系为维持Φ+Ψ≥Θ稳态平衡而被动激活过程。对此前文已有详述,本部分不再展开论述。
6 ECDS理论的局限与适用边界
6.1 理论局限
尽管ECDS理论为经典肿瘤学理论的整合与认知范式的转变提供了新视角,但作为一套新兴的“元理论”框架,其在临床转化、亚组适配、系统整合等方面存在不足,这些局限也明确了未来的完善方向。
6.1.1 核心概念量化不足
ECDS理论中存在度、求存度定性描述较充分,但缺乏量化指标与临床工具,现阶段无法满足精准评估与疗效监测需求。需通过“指标筛选—模型搭建—临床适配”的路径构建量化研究与转化应用体系,比如存在度可聚焦基因组稳定性(如基因突变负荷)、代谢适应性(如糖酵解关键酶活性)、微环境适配性(如免疫细胞浸润程度)等维度筛选标志物;求存度可围绕核心求存路径,选取通路激活参数进行量化评估。
在量化模型与临床转化方面,将来可考虑整合多维度指标与多模态数据,构建“存在度—求存度评分模型”,借助AI算法动态优化指标关联,精准量化Φ–Ψ–Θ三者动态耦连模型。临床适配方面,按肿瘤类型、分期、治疗应答等设定评分阈值与决策规则(如早期依存在度划分风险等级、晚期凭求存度指导联合治疗),构建标准化流程对接临床常规检测,推动量化工具转化应用。
6.1.2 亚组适配性与系统整合不足
目前ECDS对不同组织来源、不同病理类型肿瘤的存在度危在规律差异解析不足,且未充分整合宿主代谢、免疫状态、肠道菌群等系统因素对肿瘤存在度—求存度平衡的动态影响。未来需开展亚组专项研究,解析不同肿瘤的求存路径差异;同时强化系统整合研究,构建“肿瘤—宿主”整体演化的ECDS理论框架,完善“局部求存”与“系统平衡”的关联逻辑。
6.1.3 实证数据支撑不足
目前理论仍以定性逻辑整合为主,缺乏基础实验数据与大样本临床数据的系统性验证,未来需强化开展相关研究验证与前瞻性临床试验,系统评估基于ECDS理论干预策略的临床诊疗效果。
6.2 理论适用边界
ECDS理论的核心逻辑(存在度危在驱动求存度异常激活)在特定场景下具有重要参考价值,但并非适用于所有增殖性病变,需明确界定适用范围、不适用场景,并针对特殊类型肿瘤调整核心机制,避免泛化应用:
6.2.1 适用范围
核心适用场景:恶性肿瘤及高危癌前病变——此类病变满足“存在度危在至临界水平激活异常求存”的核心条件。
适用前提:存在“存在度递弱—求存度升级”的循环演化——病变需具备动态演进特征(如从癌前到恶性的进展、转移、耐药),而非静态增殖。
不适用场景:①良性肿瘤,如乳腺纤维瘤、子宫平滑肌瘤——存在度未达危在临界水平(基因组稳定性正常、代谢适配性良好),无异常求存激活,仅为生理性增殖紊乱,切除后无复发/转移风险;②非肿瘤性增殖,如炎症性息肉、创伤后肉芽组织增生——增殖由炎症/损伤驱动,无存在度危在(去除诱因后增殖停止),不激活异常求存路径;③先天性增殖病变,如血管瘤——由胚胎发育异常导致,无“存在度递弱”过程,求存行为符合生理稳态调控(成年后多停止生长)。
6.2.2 特殊类型肿瘤适配调整
针对特殊驱动类型、无实体微环境的肿瘤,需调整ECDS理论的核心维度定义或补充专属机制,确保理论适配性。此类特殊类型包括病毒驱动型肿瘤(HPV相关宫颈癌、EBV相关鼻咽癌)、血液瘤(白血病、淋巴瘤)与胚胎源性肿瘤(神经母细胞瘤、Wilms瘤)等。病毒驱动型肿瘤需补充“病毒持续感染”作为存在度危在的核心诱因,其求存路径激活与病毒编码蛋白(如HPV E6/E7)的调控直接相关,需整合病毒—宿主相互作用对求存度的影响;血液瘤因无实体组织微环境,需将“存在度”的“存续范围”维度调整为“造血微环境适配性”,求存路径更依赖免疫逃逸与代谢重编程的协同,侵袭转移路径表现为骨髓浸润与外周血播散;胚胎源性肿瘤需考虑“胚胎发育异常”导致的先天存在度缺陷,求存路径多与干细胞样表型维持相关,演化规律可能更依赖表观遗传重编程而非基因突变累积。
7 展望
ECDS理论为肿瘤学理论整合与认知探索提供了重要参考,构建了一个统一解释肿瘤全链条行为的元理论框架,具有重要的理论探索价值与潜在转化价值。
首先,ECDS理论试图以创新性逻辑重构整合经典肿瘤学理论。该理论尝试破解经典理论“群岛化”困局,以“存在度危在驱动求存”为统一核心逻辑,将体细胞突变等肿瘤起源学说纳入统一解释框架,解析肿瘤全演化阶段复杂现象的形成本质,明确十四大肿瘤核心特征涌现与演化规律,探索肿瘤异质性与治疗抵抗的潜在底层机制,从而构建解析肿瘤全生命周期行为的元理论框架,推动肿瘤学从“碎片化表层现象解析”向“系统化底层规律认知”的跃迁转变。
其次,ECDS理论以探索性视角尝试革新传统肿瘤学认知。该理论突破“肿瘤是主动恶变强者”的固有认知,提出其“本质脆弱、被动求存”的核心属性假设——所有恶性表型均是存在度危在后的被动求存结果,“强大”表象仅为求存行为复杂化的外在表现。这一视角转换可启发肿瘤学从“复杂恶性表型解析”迈向“脆弱系统求存认知”与从“线性对抗治疗”转向“阈平衡导向动态适配调控”的防治范式革新,从而为破解肿瘤异质性、治疗耐药以及治疗相关毒副作用等临床难题提供新的参考思路。
作为一套尚处于探索阶段的潜在元理论框架,ECDS理论目前存在核心概念量化指标与临床工具不足的局限,暂时难以满足精准评估需求;对不同组织、病理类型肿瘤的亚组适配性解析仍需深化;缺乏大样本临床数据与基础实验的系统性验证。未来,需进一步通过“指标筛选—模型搭建—临床适配”构建量化体系,开展亚组专项研究解析求存路径差异,推进基础与临床转化验证核心逻辑,持续完善理论框架。随着量化模型的完善、细胞多组学/AI等技术发展与多模态数据的整合,ECDS理论有望进一步整合肿瘤学前沿发现与技术进展,不断优化理论框架与探索临床转化路径,为实现肿瘤“阈平衡导向动态调控”的临床目标提供理论探索支撑。
肿瘤防治的未来或许不再局限于单纯的“消灭肿瘤细胞”,而是可能通过动态调控“存在度—求存度—存在阈”平衡,实现更好的肿瘤控制。ECDS理论的探索之路,可视为这场认知转变与临床变革的有益尝试。
参考文献
[1] Vogelstein B, Papadopoulos N, Velculescu VE, et al. Cancer genome landscapes[J]. Science, 2013, 339(6127): 1546-1558.
[2] Jassim A, Rahrmann EP, Simons BD, et al. Cancers make their own luck: Theories of cancer origins[J]. Nat Rev Cancer, 2023, 23(10): 710-724.
[3] Hanahan D. Hallmarks of cancer: New dimensions[J]. Cancer Discov, 2022, 12(1): 31-46.
[4] Hanahan D, Weinberg RA. Hallmarks of cancer: The next generation[J]. Cell, 2011, 144(5): 646-674.
[5] Hanahan D, Weinberg RA. The hallmarks of cancer[J]. Cell, 2000, 100(1): 57-70.
[6] Greaves M, Maley CC. Clonal evolution in cancer[J]. Nature, 2012, 481(7381): 306-313.
[7] Quail DF, Joyce JA. Microenvironmental regulation of tumor progression and metastasis[J]. Nat Med, 2013, 19(11): 1423-1437.
[8] Turajlic S, Sottoriva A, Graham T, et al. Resolving genetic heterogeneity in cancer[J]. Nat Rev Genet, 2019, 20(7): 404-416.
[9] Demaria M, O’Leary MN, Chang J, et al. Cellular senescence promotes adverse effects of chemotherapy and cancer relapse[J]. Cancer Discov, 2017, 7(2): 165-176.
[10] Gould Rothberg BE, Quest TE, Yeung SJ, et al. Oncologic emergencies and urgencies: A comprehensive review[J]. CA Cancer J Clin, 2022, 72(6): 570-593.
[11] Aktipis CA, Boddy AM, Jansen G, et al. Cancer across the tree of life: Cooperation and cheating in multicellularity[J]. Philos Trans R Soc Lond B Biol Sci, 2015, 370(1673): 20140219.
[12] Wang D. A Unified theory of evolution: Natural, mental and social[M]. 1st ed. Bridgeminds, 2020.
[13] de Visser KE, Joyce JA. The evolving tumor microenvironment: From cancer initiation to metastatic outgrowth[J]. Cancer Cell, 2023, 41(3): 374-403.
[14] Vendramin R, Litchfield K, Swanton C, et al. Cancer evolution: from Darwin to the extended evolutionary synthesis[J]. Trends Cancer, 2025, 11(3): 204-215.
[15] Czabotar PE, Lessene G, Strasser A, et al. Control of apoptosis by the BCL-2 protein family: Implications for physiology and therapy[J]. Nat Rev Mol Cell Biol, 2014, 15(1): 49-63.
[16] Colucci M, Sarill M, Maddalena M, et al. Senescence in cancer[J]. Cancer Cell, 2025, 43(7): 1204-1226.
[17] Martinez-Jimenez F, Muinos F, Sentis I, et al. A compendium of mutational cancer driver genes[J]. Nat Rev Cancer, 2020, 20(10): 555-572.
[18] Zhao H, Wu L, Yan G, et al. Inflammation and tumor progression: Signaling pathways and targeted intervention[J]. Signal Transduct Target Ther, 2021, 6(1): 263.
[19] Galassi C, Chan TA, Vitale I, et al. The hallmarks of cancer immune evasion[J]. Cancer Cell, 2024, 42(11): 1825-1863.
[20] Gerstberger S, Jiang Q, Ganesh K. Metastasis[J]. Cell, 2023, 186(8): 1564-1579.
[21] Lambert AW, Pattabiraman DR, Weinberg RA. Emerging biological principles of metastasis[J]. Cell, 2017, 168(4): 670-691.
[22] Baracos VE, Martin L, Korc M, et al. Cancer-associated cachexia[J]. Nat Rev Dis Primers, 2018, 4: 17105.
[23] Argiles JM, Lopez-Soriano FJ, Stemmler B, et al. Cancer-associated cachexia: understanding the tumour macroenvironment and microenvironment to improve management[J]. Nat Rev Clin Oncol, 2023, 20(4): 250-264.
[24] Martincorena I, Roshan A, Gerstung M, et al. Tumor evolution. High burden and pervasive positive selection of somatic mutations in normal human skin[J]. Science, 2015, 348(6237): 880-886.
[25] Lee-Six H, Olafsson S, Ellis P, et al. The landscape of somatic mutation in normal colorectal epithelial cells[J]. Nature, 2019, 574(7779): 532-537.
[26] Junttila MR, de Sauvage FJ. Influence of tumour micro-environment heterogeneity on therapeutic response[J]. Nature, 2013, 501(7467): 346-354.
[27] Bartkova J, Horejsi Z, Koed K, et al. DNA damage response as a candidate anti-cancer barrier in early human tumorigenesis[J]. Nature, 2005, 434(7035): 864-870.
[28] Colom B, Herms A, Hall MWJ, et al. Mutant clones in normal epithelium outcompete and eliminate emerging tumours[J]. Nature, 2021, 598(7881): 510-514.
[29] Blokzijl F, de Ligt J, Jager M, et al. Tissue-specific mutation accumulation in human adult stem cells during life[J]. Nature, 2016, 538(7624): 260-264.
[30] Tomasetti C, Vogelstein B. Cancer etiology. Variation in cancer risk among tissues can be explained by the number of stem cell divisions[J]. Science, 2015, 347(6217): 78-81.
[31] Tomasetti C, Li L, Vogelstein B. Stem cell divisions, somatic mutations, cancer etiology, and cancer prevention[J]. Science, 2017, 355(6331): 1330-1334.
[32] Yuan S, Almagro J, Fuchs E. Beyond genetics: Driving cancer with the tumour microenvironment behind the wheel[J]. Nat Rev Cancer, 2024, 24(4): 274-286.
[33] Bissell MJ, Hines WC. Why don’t we get more cancer? A proposed role of the microenvironment in restraining cancer progression[J]. Nat Med, 2011, 17(3): 320-329.
[34] Paul F, Arkin Y, Giladi A, et al. Transcriptional heterogeneity and lineage commitment in myeloid progenitors[J]. Cell, 2016, 164(1-2): 325-335.
[35] Wu Z, Zhang W, Qu J, et al. Emerging epigenetic insights into aging mechanisms and interventions[J]. Trends Pharmacol Sci, 2024, 45(2): 157-172.
[36] Hoi XP, Stangis MM, Glass SE, et al. Cellular senescence in precancer lesions and early-stage cancers[J]. Cancer Cell, 2026, 44(1): 6-11.
[37] Zhou R, Tang X, Wang Y. Emerging strategies to investigate the biology of early cancer[J]. Nat Rev Cancer, 2024, 24(12): 850-866.
[38] Zong WX, Rabinowitz JD, White E. Mitochondria and cancer[J]. (原文后续条目请对照原刊核对;文中引用编号延续至原文参考文献列表末尾)